
“不幸中的万幸”:一种杜氏肌营养不良基因疗法为家庭带来希望——也考验着FDA
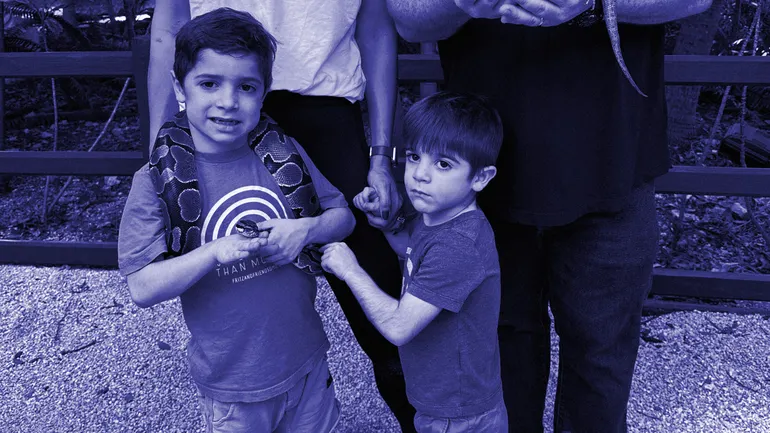
这个诊断结果,是任何父母都不愿听到的消息。苏珊和克里斯·菲纳佐在两个月内听到了两次。
他们的两个孩子,蔡斯和迪伦,都患有一种名为杜氏肌营养不良症的遗传性疾病。这种进行性疾病会缓慢而无情地摧毁肌肉,首先夺走行走的能力,随后削弱肺部和心脏的功能。
他们对孩子未来的希望,被对生命缩短的恐惧所笼罩,也害怕蔡斯和迪伦有一天再也无法爬上游乐场的滑梯、无法独立穿衣或吞咽食物。
“你就那样坐在那里,心想,这不该是会发生的事,”苏珊说。“你在哀悼你原本以为孩子会拥有的那种生活的逝去。”
然而,菲纳佐夫妇并没有接受医生给儿子们的预后。他们在互联网上搜寻,寻找心中众多疑问的答案。他们会见患者倡导者,了解正在研发的实验性药物,并让蔡斯和迪伦参加了一项前沿基因疗法的临床试验。
“我们总说,我们是不幸者中最幸运的,”她说。“这给了我们希望。”
菲纳佐夫妇是一个庞大的父母和患者倡导者网络中的一员,他们认为由生物技术公司Sarepta Therapeutics开发的这种基因疗法,代表着杜氏肌营养不良症的一项医学突破。这种治疗通过输注给药,旨在改变疾病的进程,即便不能永久,也能持续多年。相比之下,现有的药物被认为只能延缓杜氏症的 relentless 进展,而不能像基因疗法那样可能将其阻止。
“没有一位家长、家庭成员或患有这种诊断的人不在每晚入睡时说,‘让疾病到此为止吧。让它停下来,’”帕特·弗隆说道,她是Parent Project Muscular Dystrophy的总裁兼首席执行官,这是一个著名的患者倡导组织。“社区相信这是向前迈出的非常重要的一步。”
Sarepta已向美国食品药品监督管理局申请“加速”批准,这是一种用于加快杜氏肌营养不良症等严重疾病治疗上市的审批类型。该公司的申请得到了数据的支持,这些数据表明其药物能产生大量可能有益的蛋白质,同时也有迹象显示一些研究参与者的状况比医学史所预示的要好。
“就我今天坐在这里而言,我不知道在加速批准途径下有任何已获批疗法拥有比我们更有说服力的证据,”Sarepta首席执行官道格·英格拉姆说。
然而,该治疗未能通过其 迄今为止唯一的安慰剂对照试验 中的一个重要部分。它帮助产生的蛋白质——一种名为微型肌营养不良蛋白的微小分子——的效果尚未被完全理解。任何益处能持续多久也不得而知。如果获得批准,这将为其他基因疗法开发者树立先例,从而提高了该机构决策的风险。
预计FDA将在5月底前做出裁决,大约比一项三期研究出结果早六个月,该研究将确认或反驳这种可能耗资超过100万美元的治疗的益处。监管机构将于周五召集一组外部专家进行讨论——这次会议 据报道已安排 因为机构内部对Sarepta申请强度的意见分歧。
投资银行Stifel的基因治疗公司分析师Dae Gon Ha表示:“这对FDA来说是一个非常‘进退两难’的局面。”

争取时间
十七年前,Tim Revell的儿子Timothy走路出现了困难。
随后进行了一系列脑部和血液检查,确认当时2岁的Timothy落后于同龄人的原因是杜氏肌营养不良症。Revell家的医生告诉Tim,他能做的只有回家好好爱他的儿子。
Timothy是 全球约30万名患者中的一员,这些患者几乎全是男孩,他们患此病的原因是基因突变导致身体无法产生一种名为肌营养不良蛋白的肌肉保护蛋白。几年后,Revell一家得知Timothy的弟弟也患上了这种病。
杜氏肌营养不良症患儿的父母长期以来听到的建议与Revell在2006年听到的相同。“完全没有希望,”他回忆当时被告知的话。
Revell成为药物研究的倡导者,并让儿子们参加了早期杜氏肌营养不良症药物的临床试验,但这些药物最终被证明没有帮助。与此同时,他眼看着疾病慢慢侵蚀身体。Timothy三年前失去了行走能力。
“杜氏肌营养不良症就像被千刀万剐慢慢折磨致死,”他说。经过多年的衰退,死亡往往发生在青年时期,此时心脏或肺部肌肉衰竭。
目前有几种治疗方法可供选择。一些具有特定基因突变的患者可以使用被称为“外显子跳跃”的药物,这种药物有助于身体产生一种缩短形式的肌营养不良蛋白,据认为——但尚未证实——可以适度延缓疾病进展。而像雷维尔儿子这样的其他患者,则不符合条件。
然而,大多数患者依赖类固醇治疗,这虽然可以减缓肌肉损伤,但也会导致体重增加、骨骼脆弱和行为改变等其他问题。
“这不是一个好的选择,对父母来说也不是一个容易的决定,”詹妮弗·汉特说,她5岁的儿子查理患有杜氏肌营养不良症。“我们的期望是希望能争取到一点时间,直到科学能给我们带来更切实的成果。”
几十年来,患者倡导者一直将希望寄托在基因治疗上,这是一种将缺失或受损基因的替代品送入体内,以恢复肌营养不良蛋白等所需蛋白质的方法。直到最近,这一目标似乎总是遥不可及。
“我记得30年前的第一次会议上就有人提出,‘总有一天我们会拥有基因治疗,’”PPMD的弗隆说,“当时听起来就像,‘天哪,要怎样才能实现呢?’”

‘一个强大的对手’
杰里·门德尔在1969年,于美国国立卫生研究院做博士后研究期间,接诊了他的第一位杜氏肌营养不良症患者。
“那时我们对这种疾病一无所知,”他说。“只知道它在显微镜下是什么样子。”
最初只是一项研究项目,后来却成为门德尔终身的事业。在接下来的几十年里,他成长为神经肌肉疾病领域的顶尖研究者。
1989年,他和他在俄亥俄州立大学的团队发表了研究, 确立了类固醇泼尼松 作为杜氏肌营养不良症的标准治疗方案。20世纪90年代末,他是第一个在人类身上测试 另一种神经肌肉疾病的基因疗法 的人,后来还进行了杜氏肌营养不良症的早期基因治疗实验。十多年后,门德尔成为全国儿童医院基因治疗研究主任,他组建的团队发明了 Zolgensma,这是一种对患有罕见疾病脊髓性肌萎缩症的婴儿极为有效的药物。
“我理解基因疗法在杜氏肌营养不良症上的潜力,如果我们能让它奏效的话,”他说。“当时有许多科学家和临床医生对此持怀疑态度,但对我来说,这是我们拥有的最佳方法。”
然而,杜氏肌营养不良症带来了几个棘手的科学难题。

自20世纪80年代该疾病的遗传根源被 首次发现以来,这种疾病一直被视为基因治疗的靶点。但编码肌营养不良蛋白的基因太大,无法包装进研究人员用来递送矫正性基因治疗的微小病毒中。而且由于杜氏肌营养不良症影响肌肉,研究人员需要使用非常高的剂量才能输送足够的遗传物质,以期获得疗效。
“这种疾病是一个强大的对手,”费城儿童医院的儿科神经学家约翰·布兰德塞马说。“我们已经与之斗争了几十年。”
门德尔表示,科学家们多年来一直在寻找解决方案,“剖析”该基因,并试图找出如何使其足够小以装入病毒载体中。
解决方案来自患有较轻形式疾病(即贝克尔肌营养不良症)的患者。得克萨斯儿童医院儿科神经学教授兼肌营养不良护理中心主任蒂莫西·洛茨解释说,贝克尔患者在其肌营养不良蛋白基因中间有一个大的缺失,但仍然能够产生一种较短版本的蛋白质。 已发表的研究 描述了一位贝克尔患者,尽管缺失了该基因近一半,但在61岁时仍能行走。
这些发现引发了竞争研究团队之间的热潮,纷纷开发围绕肌营养不良蛋白基因“微型”或“迷你”形式构建的基因疗法,其中许多后来被授权给或收购至生物制药公司。
北卡罗来纳大学裘德·萨穆尔斯基实验室的一个项目被 辉瑞公司接手。另一个来自 华盛顿大学的杰夫·张伯伦 和 密苏里大学的段东升 的项目,最终落入了一家名为Solid Biosciences的生物技术公司手中。
全国儿童医院的这项工作由门德尔和他招募的一位成员路易丝·罗迪诺-克拉帕克共同发明,被Sarepta公司收购。这是前首席执行官埃德·凯做出的决定,他多年前曾试图获得Zolgensma的许可但未成功。
“我知道杰里会第一个到诊所并迅速完成这件事,”他在2019年的一次 Xconomy采访中表示。“在这个行业里,谁先到达谁就赢。”

疗效不确定
詹妮弗·汉特曾为是否让儿子查理参加Sarepta的一项试验而纠结不已。
她会见了其他家长,走访了不同的试验地点,并“做了功课”,包括审查将为查理治疗的医生。
尽管如此,这并非一个轻率的决定。
“我曾有过‘这样做对吗?’的瞬间,”汉特说。
Sarepta的早期研究结果显示,该公司的基因疗法能产生的微型肌营养不良蛋白水平,明显高于此前其他杜氏肌营养不良药物试验中报告的水平——远超研究人员认为足以改变疾病进程的量。
然而,关于这些蛋白质水平是否能转化为功能上的益处,数据则更为复杂。在一些案例中,原本预计在评估行走、站立和平衡能力的测试中会出现退步的男孩们并未出现退步,一些专家将此视为治疗有效的证据。
“我们看到的是疾病的稳定化,这是我们以前从未能够实现的稳定,”CHOP的布兰兹马说,他是多项杜氏肌营养不良基因疗法试验的研究者,包括Sarepta的试验。“这是一项巨大的成就。”
尽管汉特无法确定Sarepta的治疗是否有效,但查理的病情必然会恶化。“我们还有什么选择?”她说。“当我们有办法时,却什么都不做,这不是一个选项。”
尽管如此,正在为杜氏肌营养不良症开发的基因疗法,包括Sarepta的疗法,使用了 数万亿份病毒外壳拷贝 ,将肌营养不良蛋白DNA递送到体内。尽管所涉及的病毒已在数十项基因治疗实验中被安全使用, 知名研究人员已发出警告 ,静脉注射更高剂量可能并非那么无害。
这些警告有一定道理。 四名儿童 在一项针对另一种类型神经肌肉疾病的基因治疗研究中死亡。虽然迄今为止与杜氏肌营养不良症基因治疗相关的大多数副作用似乎可以通过密切监测和短期免疫抑制药物来控制,但一些罕见但严重的事件已引起担忧。
一名患者 在2021年辉瑞杜氏肌营养不良症基因治疗的试验中 死亡。Solid的研究因安全问题 多次被搁置 。迄今为止的数据表明,Sarepta的基因疗法总体上是安全的,但它也与一例严重的肌肉无力有关,研究人员认为这是 微型肌营养不良蛋白基因疗法的共同效应 。该公司已相应地将具有某些突变的患者排除在测试之外。
“我们必须非常清楚,这样做是一个不可逆的决定。这就像移植器官或做手术一样,”布兰德塞马说。“一旦我们给予了,就无法收回,而且反应可能很严重。”


eteplirsen的回响
七年前, 数百名患者和家属 前往华盛顿特区郊区作证,支持一种治疗杜氏肌营养不良症的新兴疗法。
这种当时名为eteplirsen的药物同样由Sarepta公司开发,正在申请加速批准。FDA召集了一个专家小组来审查相关证据。
数据主要来自一项 仅12名男孩参与的临床试验 ,这些男孩均患有杜氏肌营养不良症,评审专家对此持怀疑态度。该疗法仅产生了极微量的肌营养不良蛋白——不到正常水平的1%——很难判断其是否有效。
然而,家长、患者和医生坚信该药物有效。会议上,一些人斥责FDA官员, 引来观众的喝彩 。尽管专家组当天以微弱多数否决了eteplirsen,但该机构的首席药物评审官珍妮特·伍德科克 推翻了自己评审团队的意见,认定肌营养不良蛋白水平“合理可能”带来临床获益。她的决定得到了时任及现任FDA局长罗伯特·卡利夫的支持。
eteplirsen的获批在FDA内部引发了分歧。此后多名评审人员离职。在 电子邮件 中,该决定公布后,伍德科克被 指责 被其他工作人员指责藐视机构规范,与Sarepta和患者倡导者保持异常密切的关系,并在评审人员完成评估之前就决定批准。
在FDA之外,这一批准 被视为 作为 一个例子 ,说明患者群体——其中许多 接受 某种程度的 资金 来自制药公司——对监管机构施加的压力越来越大。
“那次咨询委员会会议损害了[Duchenne]社区内部、与FDA的关系,以及外界对我们社区的看法,”PPMD的Furlong表示。
Sarepta仍未完成一项必需的试验,以确认eteplirsen(现以Exondys 51销售)是否真的改变了疾病的进程。
据该公司首席执行官Ingram称,FDA要求的上市后研究不会直接回答这个问题,只会回答更高剂量是否可能更有益。他转而指出了 真实世界证据 在最近一次医学会议上展示的内容,以及一项显示肌营养不良蛋白水平低至正常值0.5%与 较轻疾病相关的研究。这两类数据都不如安慰剂对照试验的结果那样具有决定性。
与此同时,Sarepta已成为生物技术领域最有价值的公司之一,目前市值约120亿美元。它遵循与Exondys 51类似的蓝图,为不同亚型的Duchenne患者推出了另外两种药物,并开始投资基因治疗。
“在我看来,如果没有Exondys 51的批准,我们今天就不会有[基因疗法],”他说。“很明显,FDA做了正确的事情。”

新的争议?
今年3月,负责审核新药的FDA办公室负责人彼得·马克斯站在1000多名研究人员、患者倡导者和医生面前,就基因治疗发表 演讲 。
马克斯谈到了该机构加快开发针对罕见和危及生命疾病的基因疗法的紧迫性,以及FDA可用的工具。其中包括加速审批通道,这一通道在Exondys获批后的几年里一直受到批评,此前仅用于 一种基因疗法.
马克斯承认了这些批评。他说,有些人将快速审批视为“捷径”。但他补充道,“我们不能在加速审批下过于谨慎,以至于阻碍可能挽救生命的疗法及时进入市场。”
考虑到场合,这些言论引人注目。马克斯是在肌肉萎缩症协会的年度会议上发言的,该协会是一个大型非营利组织,支持对杜氏肌营养不良症等神经肌肉疾病的研究。
这次演讲发生在FDA安排咨询委员会会议审查Sarepta加速审批申请的几天后——据 《STAT新闻》 随后报道,该会议是在机构工作人员似乎准备拒绝该疗法后由马克斯召集的。Sarepta此前曾表示预计不会召开会议。
这些相互矛盾的消息令患者群体感到不安,因为咨询委员会给审查过程增加了风险因素。
“这让人们稍微后退了一步,”倡导组织CureDuchenne的负责人黛布拉·米勒表示,并补充说,人们“真切地感到”需要团结起来,向FDA表明“我们支持这一决定。”
“我们都觉得这种疗法获批的可能性非常大,”米勒说。
尽管如此,这种紧张关系凸显了Sarepta最初寻求加速批准所承担的风险。

权衡Sarepta的案例
据英格拉姆介绍,决定提前提交申请,而不是等待公司正在进行的3期临床试验结果,是公司内部“经过深思熟虑”后做出的。
其中一个因素是时间。如果Sarepta等待,这种基因疗法至少还要再过一年才能问世。“对于杜氏肌营养不良症患儿来说,那是一段极其漫长的时间,”他说。
英格拉姆还指出了Sarepta已经积累的“证据总体情况”。他说,该疗法的设计基于对贝克尔患者肌营养不良蛋白基因数十年的研究。该疗法已在约150名男孩身上进行了测试,并得到表明其有效的生物学数据支持。他补充说,研究中的儿童表现优于通常预期,且该疗法的益处可能“随时间增长”。
BioPharma Dive采访的其他专家也对这些数据表示支持。
“这看起来是一种非常有益的药物,其相对风险是可以控制的,”德克萨斯儿童医院的Lotze表示,他并未参与Sarepta的试验。“我希望,也有点期待,这样的治疗可能会阻止疾病的进一步进展,或显著减缓其发展。”
尽管如此,Sarepta最接近的竞争对手辉瑞公司选择等待三期研究的结果,再决定是否为其基因疗法提交申请。
据其罕见神经疾病研发负责人Dan Levy称,原因是,通过将杜氏肌营养不良患者的表现与历史数据进行比较来区分药物的效果颇具挑战性。
参加临床试验的患者与参与记录疾病轨迹的“自然史”研究的患者可能有所不同。此外,还存在偏见和混杂因素,可能使衡量杜氏肌营养不良进展的主要测试结果产生偏差。
“我们认为可靠的数据将来自安慰剂对照的随机临床试验,”Levy说。“我们已经从监管机构那里获得了关于这一点的总体指导。”
监管机构和评审小组成员可能还会面临其他问题。Stifel分析师Ha表示,批准Sarepta的治疗将表明FDA对使用“截短”而非全长基因的药物的认可。然而,Sarepta治疗所传递的基因与贝克尔肌营养不良患者的基因并不完全相同,这引发了对其影响的质疑。该公司也尚未明确显示微型肌营养不良蛋白表达与患者在临床试验中的表现之间存在相关性。
更引人注目的是,在其唯一的安慰剂对照试验中,该治疗并未改善身体功能,Sarepta将这一结果 归咎于运气不佳 在患者被随机分配到药物组和安慰剂组的过程中。
Sarepta三期试验结果的时间点又增添了一层复杂性。Sarepta在设计这项研究时进行了各种调整,旨在提高成功几率。然而,在获批数月后研究失败的风险可能会让监管机构有所顾虑。
一位前FDA高级官员(因讨论该机构即将做出的决定而获准匿名)推测,监管机构可能会要求专家小组成员投票决定是否应推迟决定,直到Sarepta公布数据。
“他们的试验在[决定]日期后不久就要出结果,这一事实是个大问题,”这位官员说。批准将“让精灵从瓶子里跑出来。如果试验结果是负面的,你将无法把它收回瓶子里。”
Ingram对试验将成功充满信心。不过,他表示如果试验失败,Sarepta会仔细权衡数据。“我们当然会为患者做正确的事,”当BioPharma Dive问及如果结果不利公司是否会撤回该治疗时,他这样说道。

“并非终点”
克里斯汀·米勒为她7岁的儿子乔治报名参加Sarepta的一项试验时,心中既谨慎又充满希望。乔治患有杜氏肌营养不良症。(应她的要求,BioPharma Dive更改了她和儿子的姓名以保护隐私。)
上学对乔治来说变得困难。踢足球时他跟不上其他孩子,在操场上也总是落后。米勒感觉到乔治对自己的身体感到沮丧。
米勒转而寻求基因疗法试验的帮助。她并不指望乔治能突然“多走一英里”,或者被治愈。她只希望他能多走一段路、多玩一会儿、多去几次海滩。在更好的药物问世之前,能多当一段时间健康的孩子。
“患有杜氏肌营养不良症,最缺的就是时间,”她说。和参与Sarepta试验的其他患儿家长一样,米勒不愿多谈儿子的治疗反应,担心会影响研究。她说,儿子的情况“与Sarepta公布的数据一致”,“这很有意义。”
患者倡导者也同样谨慎,不愿夸大基因疗法可能带来的效果,或获批后的普及程度。CureDuchenne的黛布拉·米勒表示,迄今为止的结果比人们预期的更难以预测。一些患者可能因安全原因、年龄或病情状况而不符合条件。另一些人则可能因体内免疫系统对Sarepta治疗所用病毒载体产生反应而被排除在外。
倡导者也并不指望这种疗法的效果能永远持续。他们已经在展望更新的技术,这些技术或许能克服基因疗法的局限性,或者如果首次治疗效果减弱,人们或许还能有办法接受第二次剂量。
“几年前,人们曾满怀期待,认为这会是一种‘一劳永逸’的[疗法],”米勒说。“我们已经被现实警醒。我们知道这并非终点。”
医生们也在努力管理患者家属的期望。德克萨斯儿童医院的洛策在与多家神经肌肉诊所的负责人交流后表示,许多大型中心每月只会治疗一到两名患者,以便密切观察接受治疗者的状况。
布兰德塞马也在为一些对话做准备,在这些对话中,他将不得不告诉绝望的父母,他们的孩子需要等待数月才能获得治疗机会;治疗并非仅仅一次输注,而是之后终身的监测。
“除了其他一切,我们必须确保每个人的安全,”洛策说。
门德尔承认,他参与发明的疗法正面临诸多疑问。“这就是科学的本质:展示给我看,证明它,”他说。
然而,门德尔的目光更为长远。几十年来,他诊断出患有杜氏肌营养不良症的男孩,并眼看着他们慢慢衰弱。他说,1999年,他“曾梦想有一天我们能达到今天的高度”。
如今,门德尔谈起那些他相信自己正在帮助的男孩,以及那些在收到可能危及生命的诊断后备受打击的孩子在接受治疗后感受到“新的力量”时,他所得到的拥抱。
“没有比这更美好的感觉了,”他说。